德派速递|IIT临床研究统一质控行业标准,2026年12月1日全面实施
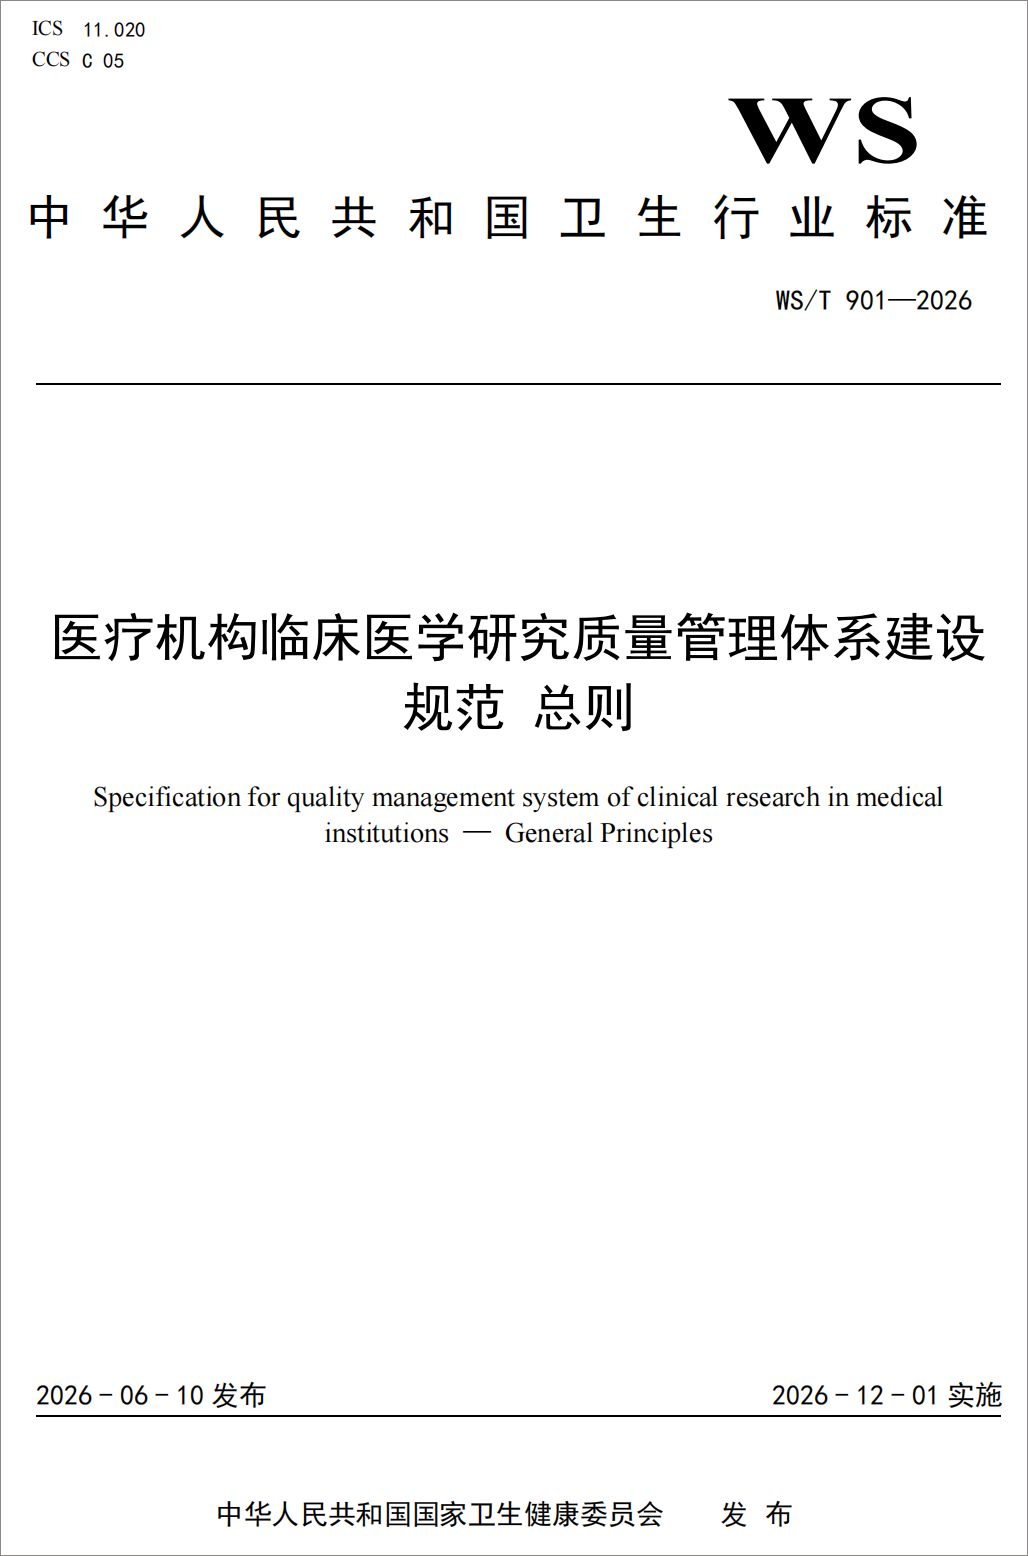
国家卫生健康委6月10日全新发布卫生行业标准WS/T901-2026《医疗机构临床医学研究质量管理体系建设规范总则》,将于2026年12月1日正式落地实施。
导语
国家卫生健康委6月10日全新发布卫生行业标准 WS/T901-2026《医疗机构临床医学研究质量管理体系建设规范总则》,将于2026年12月1日正式落地实施。
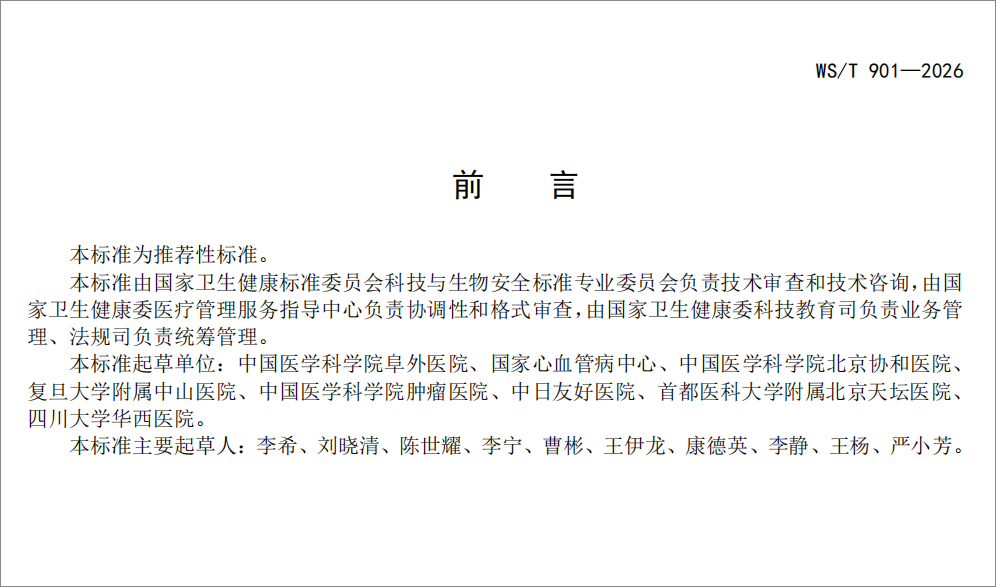
作为《医疗卫生机构开展研究者发起的临床研究管理办法》(国卫科教发〔2024〕32号)配套落地细则,这份标准由阜外、协和、中山、华西等8家国内顶尖三甲医院联合起草,覆盖所有地级市以上医院,彻底结束研究者发起临床研究(IIT)质量管理无统一规范的行业现状,所有临床科室、科研管理、伦理办、PI务必认真研读!
发布时间
2026-06-10
实施时间
2026-12-01
适用范围
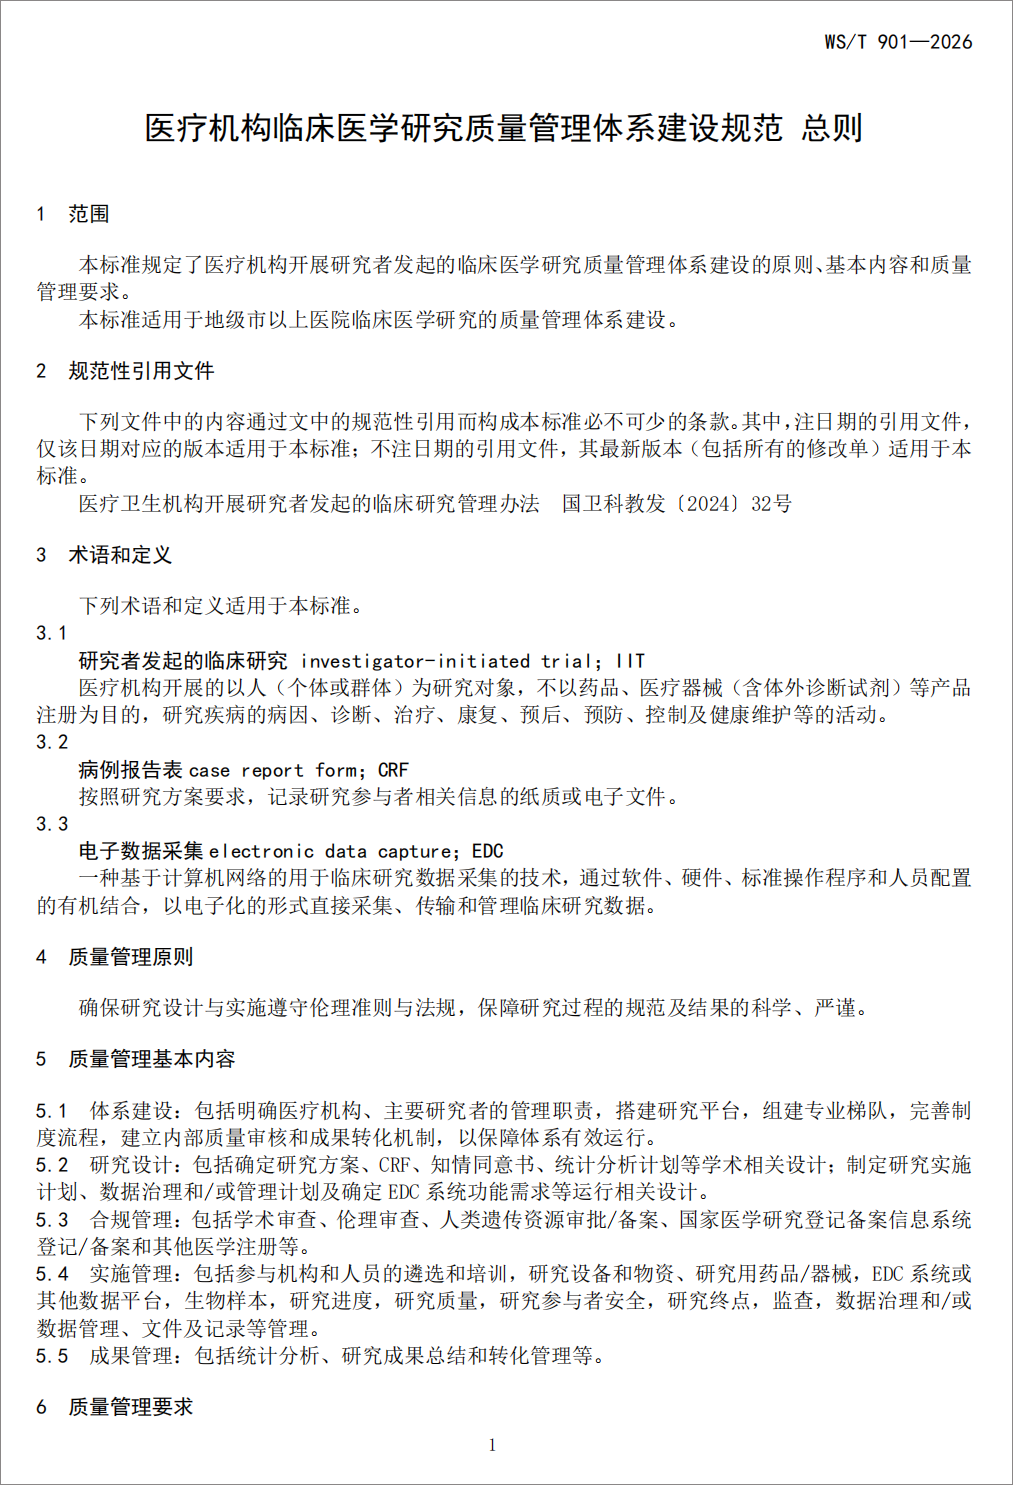
地级市以上医院
一、为什么出台这份标准?IIT行业痛点全面破解
近些年,由临床医生自主发起、聚焦真实临床诊疗问题的IIT研究数量爆发式增长,覆盖慢病、肿瘤、手术术式、康复预防等全领域,是临床创新转化的核心载体。
但长期以来行业普遍存在质控短板:
✅ 立项缺少方法学、统计学专业把关,研究方案科学性不足;
✅ 知情同意、伦理跟踪审查流程不规范,研究参与者权益存在隐患;
✅ 多中心研究无统一监查、数据记录随意,原始数据不可溯源;
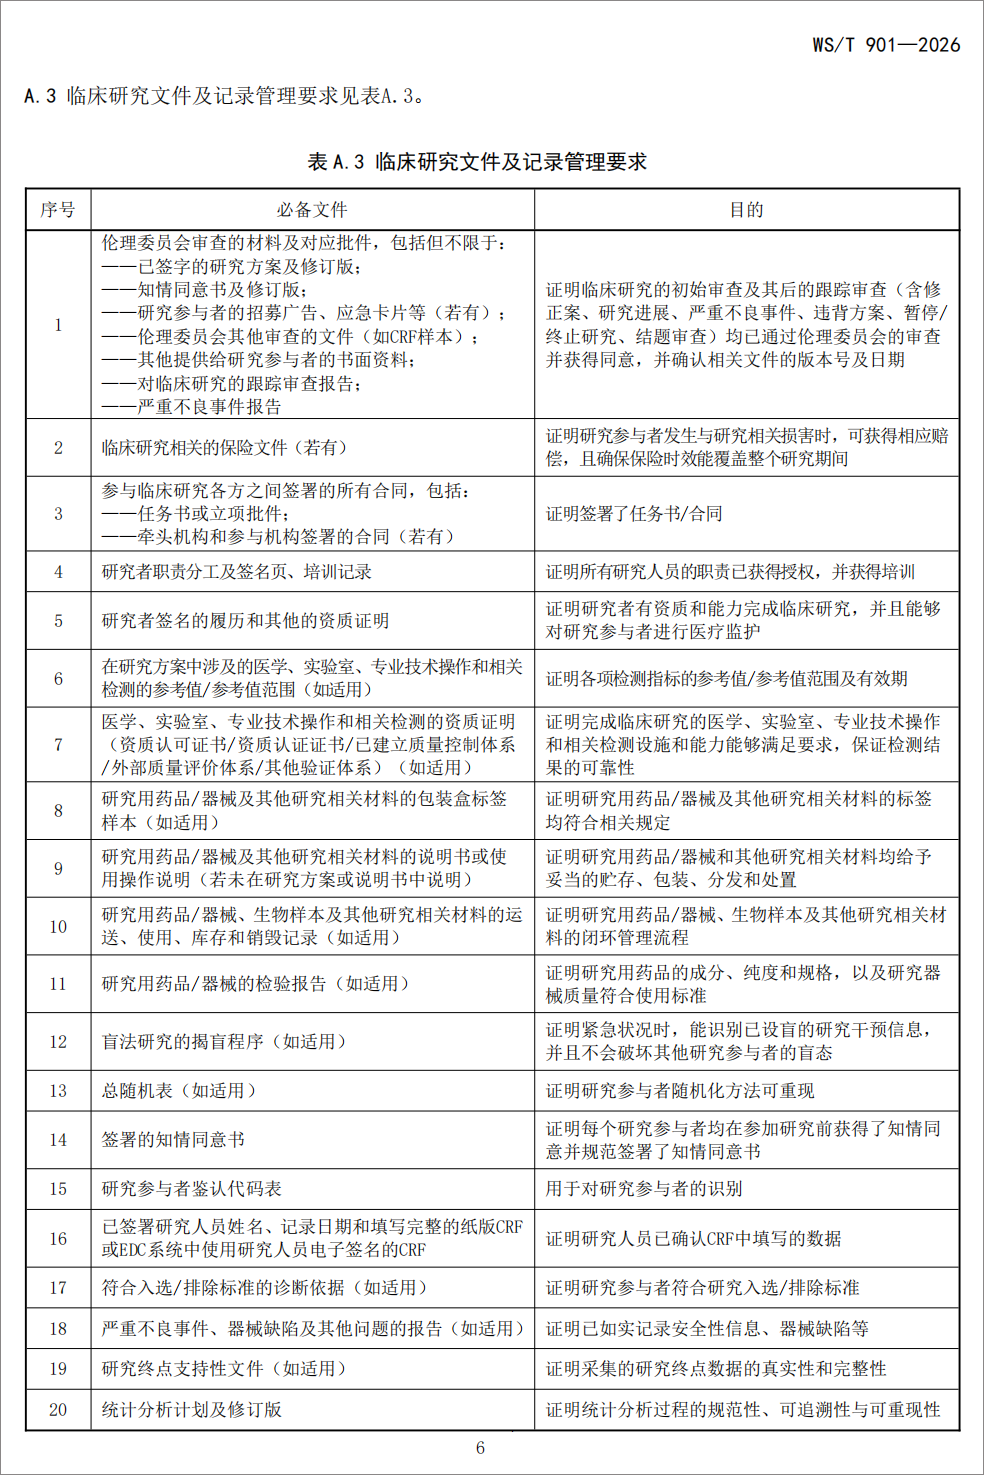
✅ 研究档案归档混乱、留存期限无统一要求,结题后资料丢失;
✅ 电子数据、生物样本、经费、药品器械全链条闭环管理缺失。
2024年卫健委出台IIT顶层管理办法划定监管框架,本次WS/T901-2026作为配套行业标准,从体系搭建、方案设计、合规、实施、成果转化五大维度给出标准化操作细则,形成“管理办法+行业标准”完整监管闭环,倒逼医院建立规范化、可落地、可核查的临床研究质量管理体系。
二、标准基础信息速览,一文看懂适用边界
项目 核心内容 标准编号 WS/T901-2026(推荐性卫生行业标准) 发布/实施时间 2026-06-10发布;2026-12-01正式实施 适用机构 全国地级市及以上各级医院 管控对象 研究者发起临床研究(IIT) / ≠药品/医疗器械注册类临床试验,聚焦疾病诊疗、预后、预防等临床探索研究 三大核心术语通俗解读 1. IIT:医生自主发起、不以产品注册为目的的人体临床研究2. CRF病例报告表:记录研究参与者全流程信息的纸质/电子表单
3. EDC电子数据采集:线上临床数据系统,全程操作留痕、不可篡改
三、五大核心质量管理板块,全流程硬性要求拆解
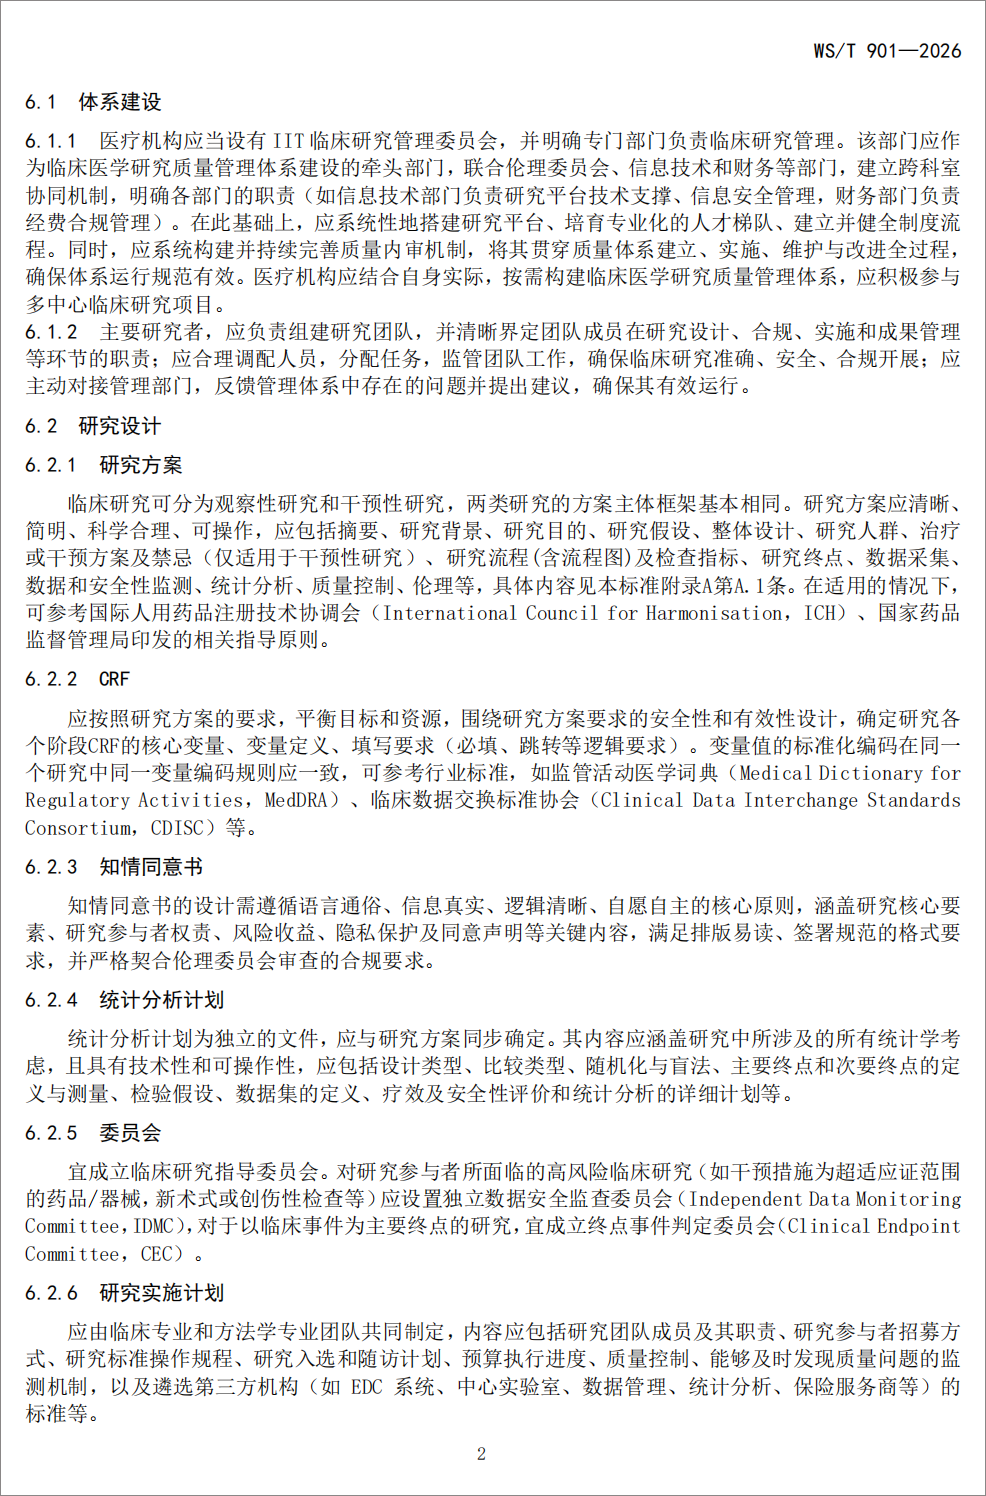
标准明确IIT质量管理包含体系建设、研究设计、合规管理、实施管理、成果管理五大核心内容,每一项均设置强制落地要求,无缓冲空间。
(一)体系建设:医院必须搭建三级管理架构
1. 机构硬性配置
医院需设立IIT临床研究管理委员会,设置专职科研管理部门作为质控牵头单位,联动伦理、信息、财务、检验科建立跨科室协同机制:
• 信息科:EDC系统搭建、数据安全、权限管控;
• 财务科:科研经费全流程合规审核;
• 伦理委员会:独立开展伦理审查与跟踪监督。
同时常态化开展内部质量审核,覆盖体系搭建、项目实施、持续改进全周期,鼓励医院参与多中心协同研究。
2. 主要研究者(PI)主体责任升级
PI是项目质量第一责任人:需清晰划分团队分工、合理调配人员、全程监管研究合规;主动向医院管理部门反馈体系漏洞并提出优化方案,杜绝“重临床、轻科研质控”。
(二)研究设计:从源头把控科学性,区分两类研究差异化设计
标准将IIT分为观察性研究、干预性研究,两类方案框架统一,但核心要求差异化:
1. 研究方案
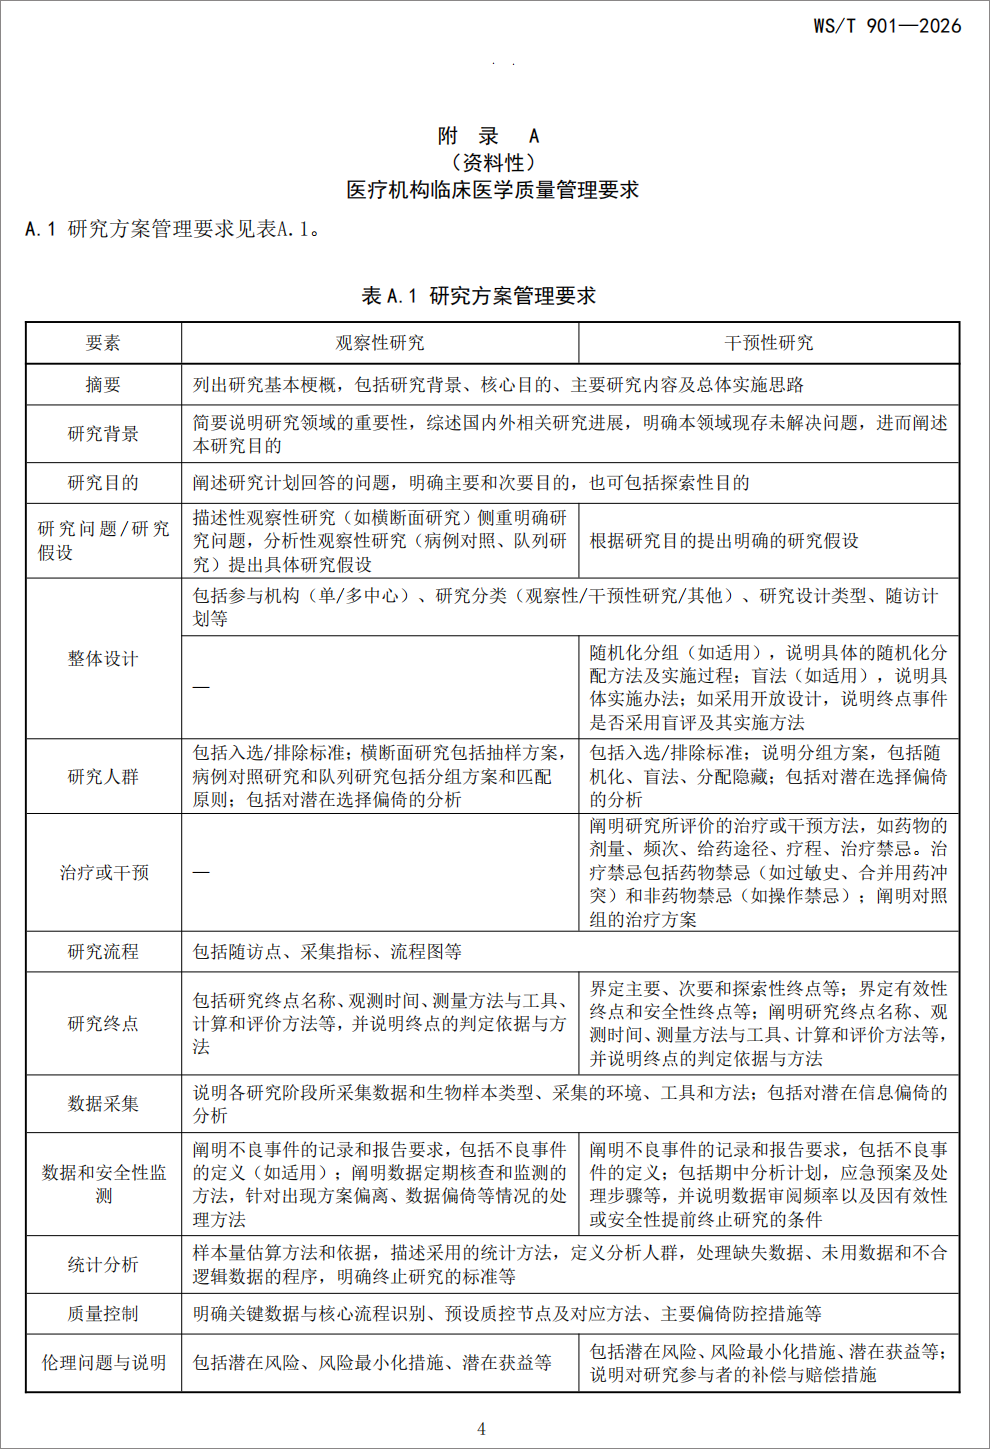
必须包含背景、目的、人群、干预方案、终点、统计、伦理、质控等完整模块;干预性研究需额外明确给药剂量、疗程、禁忌、对照组方案;高风险项目(超适应症用药、新手术、创伤检查)强制设置独立数据安全监查委员会IDMC。
2. CRF与知情同意
• CRF统一标准化医学编码(MedDRA、CDISC行业标准),统一变量逻辑、必填项、跳转规则;
• 知情同意书坚持通俗化、自愿原则,完整列明风险、隐私保护、研究参与者补偿,所有版本必须经伦理审批后方可使用。
3. 统计分析计划
需与研究方案同步定稿,独立成文,明确样本量、随机盲法、数据集、缺失数据处理规则;设盲干预试验揭盲前统计师全程盲态操作。
4. 前置数据治理计划
回溯性历史数据需提前设计清洗、脱敏、存储规则;前瞻性研究统一变量字典,保障数据全程可追溯。
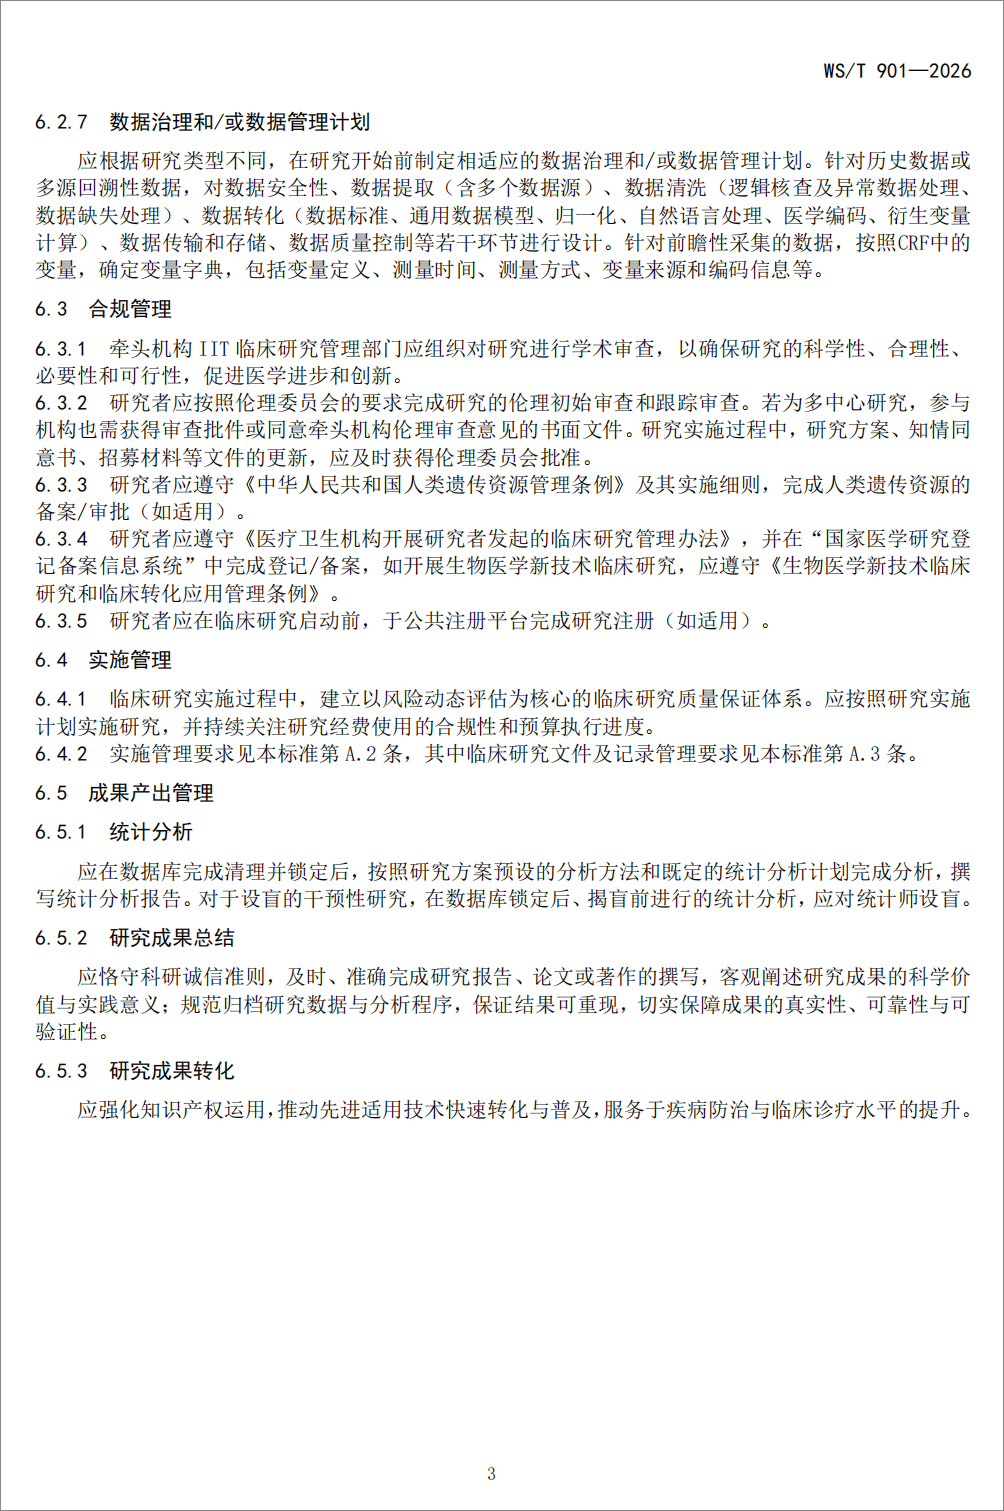
(三)合规管理:五大审批备案缺一不可,多中心研究新增要求
所有IIT项目启动前必须完成全套合规流程,缺一不可:
• 学术审查:医院科研管理部门组织专家评估研究科学性、可行性;
• 伦理审查:初始审查+年度跟踪审查,方案、知情、招募材料任何修订均需重新报批;多中心项目所有参与机构需出具伦理批件或书面认可;
• 人类遗传资源管理:涉及生物样本研究,按条例完成备案/审批;
• 国家医学研究登记备案系统统一登记;
• 适用项目需在公共临床注册平台完成注册。
(四)实施管理:风险导向全流程质控,多条红线明确
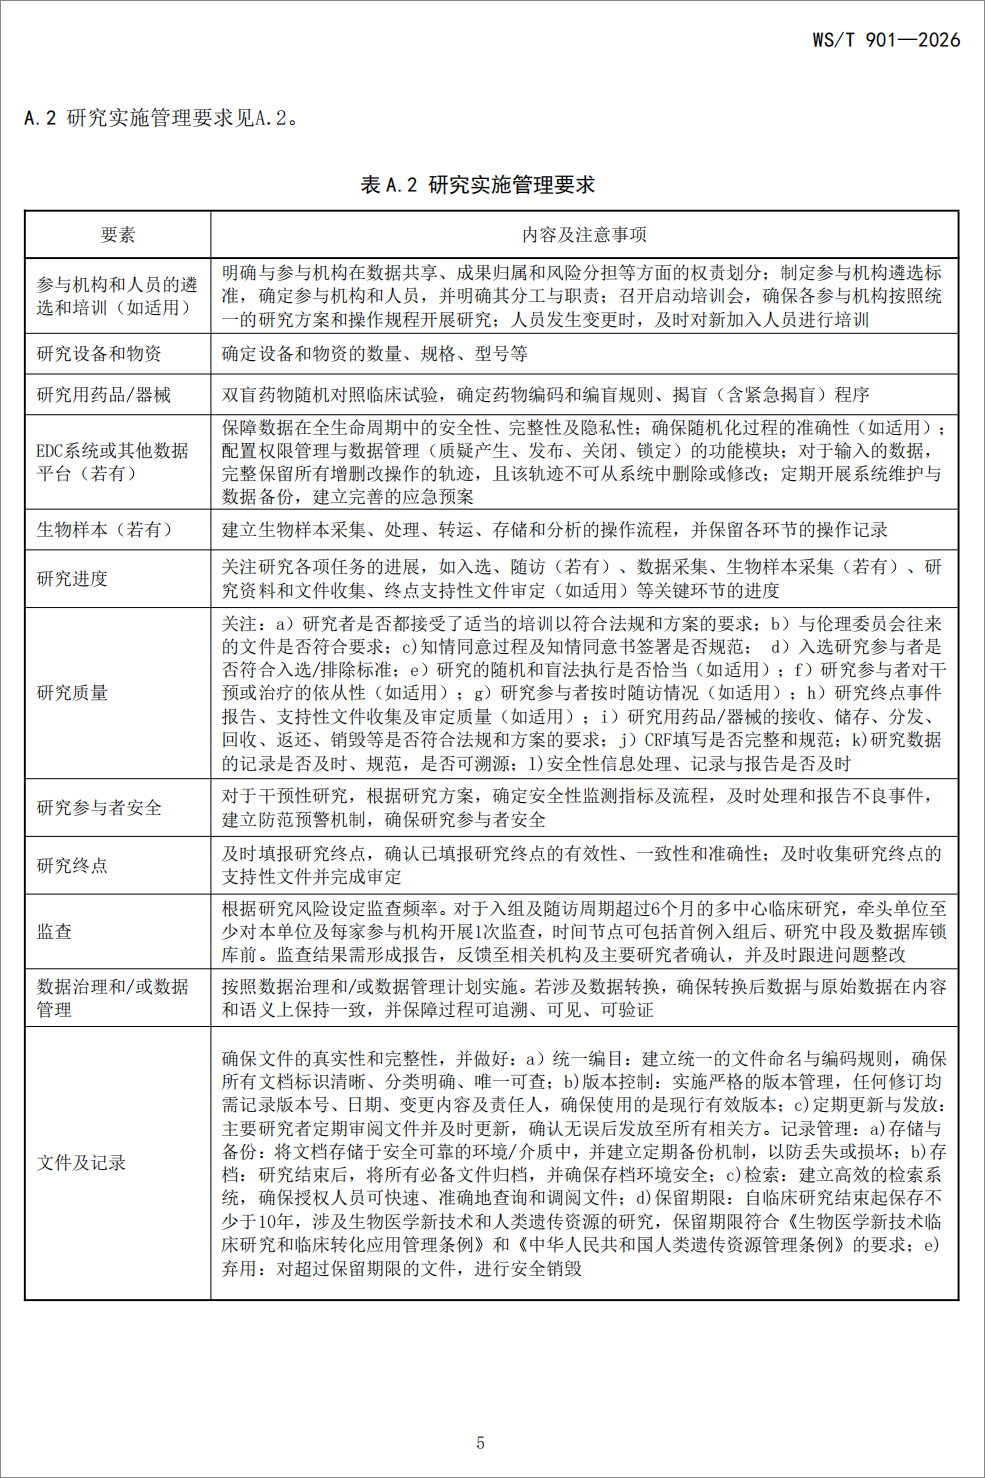
以动态风险评估为核心建立质保体系,重点管控12大实施环节:
1. EDC系统硬性规则
所有数据增删改操作永久留痕、不可删除修改;定期备份、设置分级权限,随机化功能独立隔离。
2. 生物样本闭环管理
采集、转运、存储、检测全流程留存操作记录,全程溯源。
3. 统一监查频次要求
入组+随访周期超6个月的多中心项目,牵头单位至少开展3轮监查:首例入组后、研究中段、数据库锁库前;监查形成书面报告,限期整改闭环。
4. 文件档案管理红线(重中之重)
• 统一编码、版本管控,所有修订记录变更人、日期;
• 研究结束后文件至少保存10年;涉及人类遗传资源、生物医学新技术项目按专项法规延长留存期;
• 超期文件统一安全销毁,禁止随意丢弃。
5. 日常质控核查清单
重点核查知情签署、入组标准、盲法执行、研究参与者随访、不良事件上报、CRF填写、药品器械库存回收等关键节点,方案偏离、SAE漏报需立即启动风险干预。
(五)成果管理:严守科研诚信,强化转化落地
• 数据库锁定、清洗完成后,严格按照预设统计计划出具分析报告;
• 研究报告、论文客观真实,原始数据、分析程序完整归档,保证研究结果可重复验证;
• 规范知识产权管理,推动临床研究成果快速转化,服务临床诊疗提升。
四、观察性VS干预性研究核心差异,快速区分落地要点
管控维度 观察性研究(队列/病例对照/横断面) 干预性研究(药物/手术/器械干预) 研究假设 描述性研究仅明确研究问题,分析性研究设置假设 必须出具清晰、可验证的干预假设 核心内容 侧重人群抽样、分组匹配、偏倚控制 增加干预方案、给药禁忌、对照设计、随机盲法 安全管理 常规不良事件记录 设立期中分析、应急预案、独立IDMC、研究参与者损害补偿机制 终点设置 区分观测时间、判定标准 细分主要/次要/探索终点,单独划分有效性、安全性终点五、落地倒计时!医院&PI现在要做这3件事(距离实施仅5个月)
【医院科研/伦理管理部门】
1. 对标WS/T901-2026全面梳理现有IIT管理制度,补齐体系架构、内审、监查、档案管理细则;
2. 采购或升级EDC电子数据采集系统、完善生物样本库管理流程,完善跨部门协同SOP;
3. 开展全院分层培训:临床PI、科研护士、统计师、伦理专员全覆盖。
【临床主要研究者PI】
1. 新项目立项严格按照标准模板撰写方案、统计计划、知情同意书;
2. 在研项目自查:伦理跟踪审查、数据记录、样本管理、档案留存是否合规;
3. 建立团队分工台账,指定专人负责数据、安全事件、文件归档。
六、写在最后
从2024年IIT顶层管理办法出台,到本次WS/T901-2026质控标准落地,我国研究者发起临床研究正式迈入标准化、规范化、全流程质控时代。
这份标准不仅是监管合规底线,更是提升临床研究科学性、保护研究参与者权益、降低科研失信风险的核心抓手。各地市级医院需提前完成体系改造,避免2026年12月实施后出现项目暂停、整改、追责等问题。
本文完整标准文件建议转发科研处、科室主任、课题组负责人、伦理办全员学习收藏!
WS/T901-2026医疗机构临床医学研究质量管理体系建设规范总则
下载地址:https://wsbz.nhc.gov.cn/wsbzw/article/7/2026/6/409002819eca60dd019efc57e0ca001d.html
互动留言:你们医院目前IIT管理存在哪些难点?欢迎评论区交流落地实操方案~
📎 标准全文阅读

#医疗科研 #IIT临床研究 #科研质控 #WS/T901-2026
 微信咨询扫二维码
 德派医研订阅号